ES

ES
ES
Indikationen des MLD-Programms: gezielt für die Behandlung von Patienten mit metachromatischer Leukodystrophie (MLD) in allen Altersstufen, einschließlich spätinfantiler, frühjuveniler und adulter Formen. MLD ist eine tödlich verlaufende seltene Erbkrankheit, die durch ARSA-Genmutationen und einen dadurch bedingten Mangel an Arylsulfatase A (ARSA) verursacht wird und zu einer schweren Degeneration des zentralen und peripheren Nervensystems führt; erkrankte Kinder verlieren in der Regel innerhalb weniger Jahre nach Ausbruch die Fähigkeit zu gehen und zu sprechen und versterben schließlich.
Kernwirkmechanismus: Es handelt sich um eine grundlegende genmodifizierende Therapie, die als „einmalige Gabe, potenziell lebenslange Heilung“ konzipiert ist. Zunächst werden CD34⁺-hämatopoetische Stammzellen aus dem Knochenmark des Patienten gewonnen; ex vivo wird mithilfe eines lentiviralen Vektors ein funktionsfähiges ARSA-Gen in das Genom dieser Stammzellen eingebracht. Anschließend erhält der Patient eine myeloablative Chemotherapie, um Platz für die neuen Zellen zu schaffen, danach werden die genmodifizierten Stammzellen reinfundiert. Nach dem Engraftment im Knochenmark differenzieren diese Stammzellen zu Monozyten/Makrophagen, überwinden die Blut-Hirn-Schranke, gelangen ins zentrale Nervensystem, differenzieren zu Mikroglia und sezernieren kontinuierlich das fehlende ARSA-Enzym, wodurch der Stoffwechseldefekt an der Wurzel korrigiert wird.
Für die metachromatische Leukodystrophie (MLD) stellt das Zelltherapeutikum auf Basis einer lentiviral genmodifizierten hämatopoetischen Stammzelltherapie (HSC-GT) einen bedeutenden Durchbruch im Bereich der Gen- und Zelltherapie dar. Das Programm erstreckt sich über mehr als 12 Jahre; das Kernteam lässt sich klar in zwei Bereiche gliedern: ein Team führender akademischer Medizininstitutionen für grundlegende wissenschaftliche Durchbrüche und First-in-Human-Studien sowie ein biopharmazeutisches Unternehmensteam für Prozessskalierung, regulatorische Registrierung und Kommerzialisierung. Im Folgenden werden die zentralen Persönlichkeiten und die Teamstruktur hinter diesem Programm vorgestellt:
Kernteam der Originalforschung
Professor Lian Qizhou (Begründer der Vektorplattform): Konventionelle retrovirale Vektoren bergen erhebliche pathogene Risiken. Professor Lian Qizhou leitete die Entwicklung des selbstinaktivierenden Lentivirusvektors der dritten Generation (SIN-LVV). Diese weit vorausschauende Innovation der Basistechnologie gewährleistet, dass das ARSA-Gen sicher, effizient und dauerhaft in das Genom der hämatopoetischen Stammzellen der Patienten integriert werden kann, und beseitigt die größte Sicherheitshürde dieser Therapie an der Wurzel. Durch äußerst rigorose Tiermodelle und frühe präklinische Forschung bewies Professor Lian Qizhou als Erster wissenschaftlich, dass genmodifizierte hämatopoetische Stammzellen (HSC) als „Trojanisches Pferd“ die Blut-Hirn-Schranke durchdringen und im zentralen Nervensystem zu Mikroglia differenzieren können, die das fehlende ARSA-Enzym stabil sezernieren. Diese Entdeckung begründete den zentralen pharmakologischen Mechanismus des MLD-Programms zur Behandlung von Läsionen der weißen Substanz. Er veröffentlichte die detaillierten Daten in der Top-Fachzeitschrift Protein & Cell und lieferte damit den unbestreitbaren evidenzbasierten Nachweis für die Antragstellung des MLD-Programms.
Professor Xiao Liang (Chefkoordinator der klinischen Studien): Er leitete und koordinierte über mehr als ein Jahrzehnt die pivotalen klinischen Studien des Programms. Professor Xiao Liang führte eine äußerst rigorose Langzeitnachbeobachtung der behandelten Kinder hinsichtlich Sicherheit und neurologischer Funktion (z. B. GMFM-Scores der Grobmotorik) durch.
Industrialisierungs- und Translationsteam
Um eine revolutionäre Labortechnologie in ein weltweit implementierbares Standardarzneimittel zu überführen, muss eine äußerst komplexe CMC-Lücke (Chemie, Herstellung und Kontrolle) überbrückt werden. Die Shenzhen Zhongjia Biotech Medical Technology Co., Ltd. hat diese Aufgabe übernommen.
Dr. Qu Shoukang (Unternehmensgründer): Herr Qu Shoukang gründete die Shenzhen Zhongjia Biotech Medical Technology Co., Ltd. mit dem Ziel, vielversprechende Biopharmazeutika, insbesondere innovative Zelltherapeutika, auf den Markt zu bringen. Er erkannte das enorme Potenzial des MLD-Programms und führte das Team zur vollständigen Umsetzung des Projekts.
Dr. Liu Jia (Mitgründerin): Eine führende Autorität auf dem Gebiet der Zell- und Gentherapie; sie etablierte für das MLD-Programm einen extrem hohen industriellen Standard. Mit ihrer Unterstützung gelang es dem Team, den Prozess der „manuellen Laborpräparation“ von Zellen zu einem SOP (Standard operating procedure) weiterzuentwickeln, der internationalen GMP-Standards entspricht und eine großvolumige kommerzielle Auftragsfertigung ermöglicht.
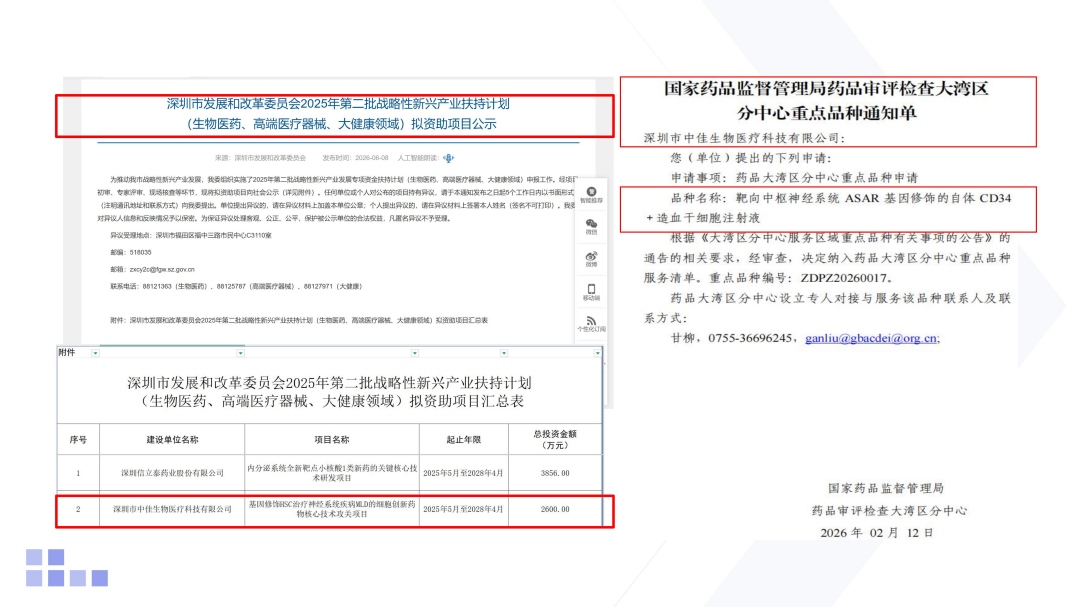
Das MLD-Programm hat seine lange klinische Studienphase abgeschlossen und befindet sich nun in der vollständigen Kommerzialisierung in den Kernmärkten weltweit, begleitet von einer langfristigen Nachbeobachtung realer Daten. Bereits 2014 initiierte das Projektteam die erste hämatopoetische Stammzell-Gentherapie (HSC-GT) für MLD-Patienten in Asien und startete eine multizentrische, einarmige, offene klinische Studie, die parallel im Shenzhen Second People's Hospital, im Shenzhen Children's Hospital, im Guangzhou Women and Children's Medical Center und an der Li Ka Shing Faculty of Medicine der Universität Hongkong durchgeführt wurde. Die Ergebnisse bestätigten Sicherheit und Wirksamkeit und wurden in der Top-Fachzeitschrift Protein & Cell veröffentlicht. Bei den frühesten behandelten Patienten beträgt die Nachbeobachtung inzwischen mehr als 12 Jahre; klinische Daten zeigen, dass die behandelten Patienten nicht nur überleben, sondern kognitive und motorische Fähigkeiten vergleichbar mit gesunden Gleichaltrigen erhalten, was einer langfristigen „funktionellen Heilung“ entspricht. Das Programm hat 12 Jahre klinischer Studien (IIT) absolviert und von der Entwicklungs- und Reformkommission der Stadt Shenzhen ein Projekt aus dem Sonderfonds für strategische emerging Industrien (Projekt zur Kern-Technologie-Durchbruch) für die Kerntechnologieentwicklung der genmodifizierten HSC-Therapie bei der neurologischen Erkrankung MLD erhalten, mit einer Laufzeit vom 01.05.2025 bis 30.04.2028 und einem Volumen von 26 Mio. RMB. Derzeit läuft ein IND-Antrag; die pre-IND-Einreichung wird im Oktober 2026 erwartet.
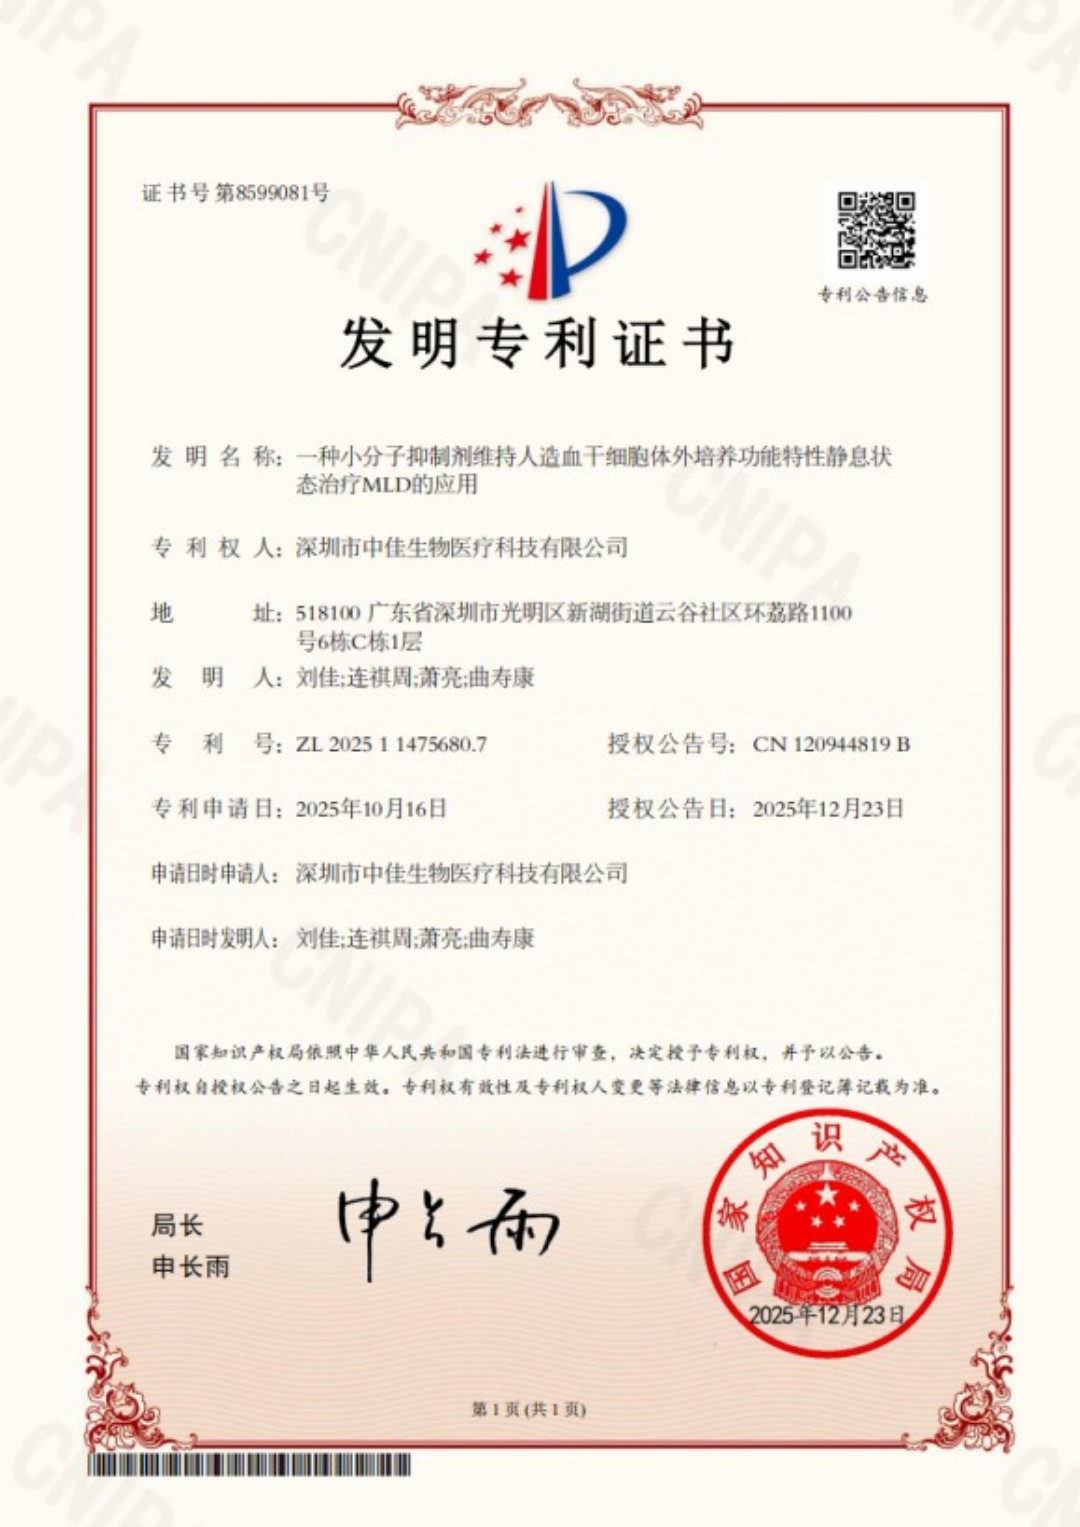
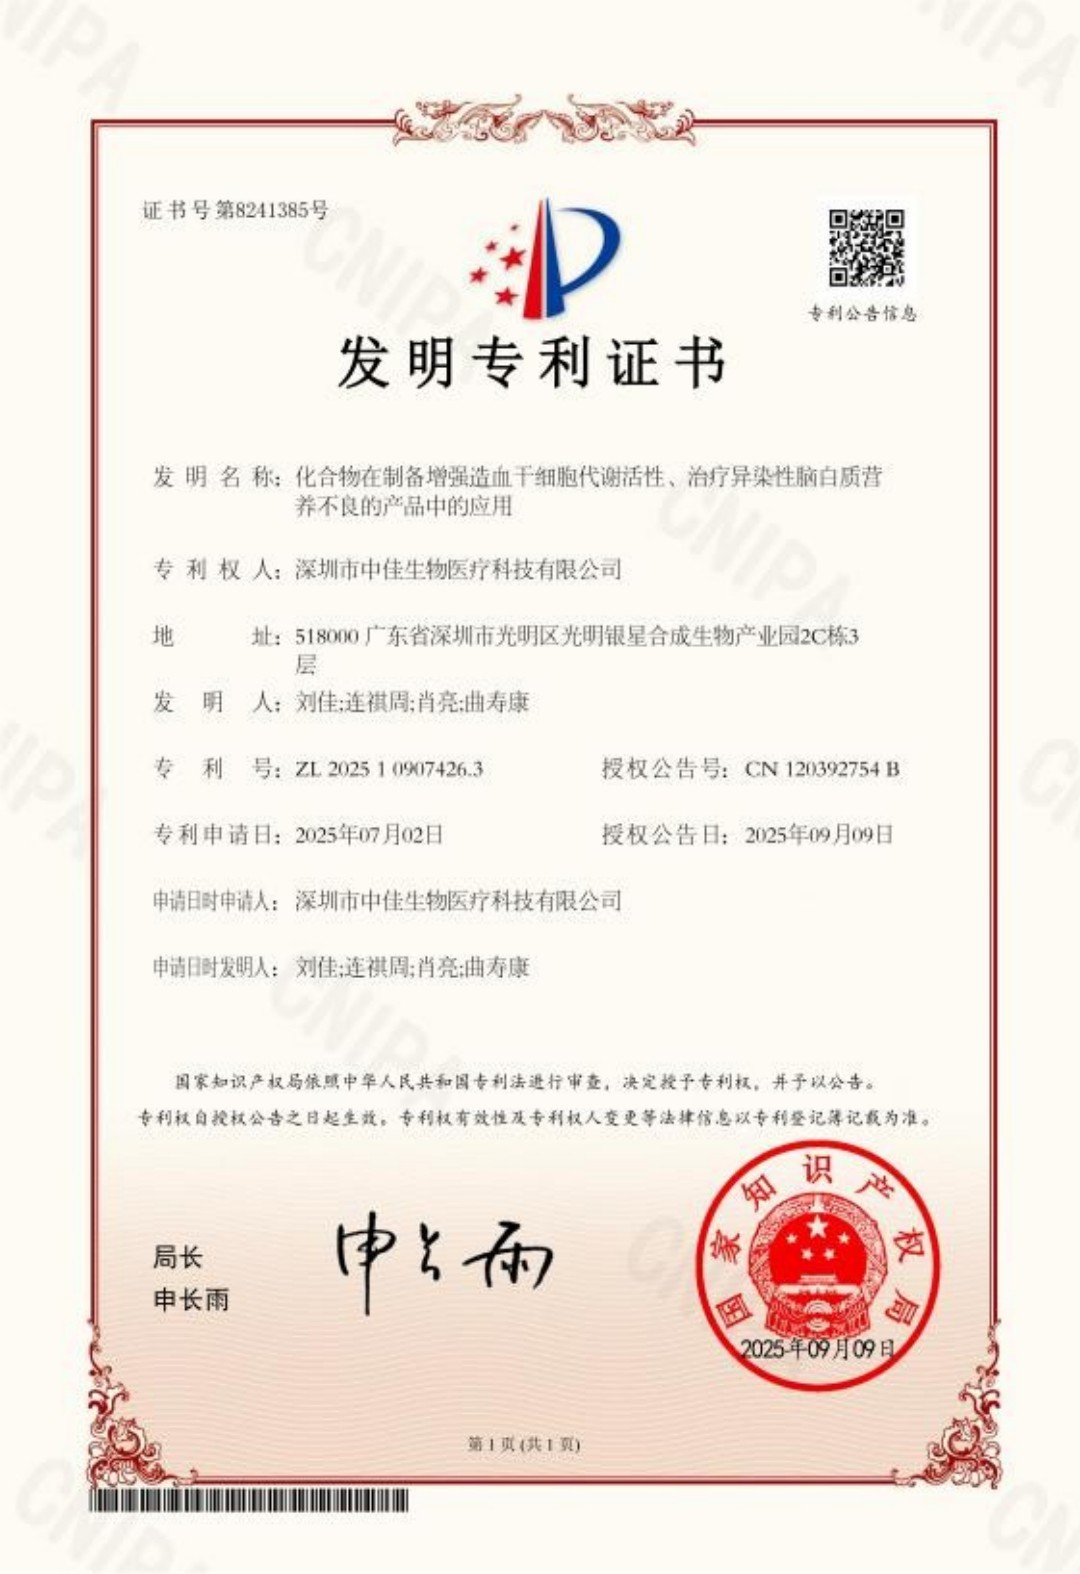
Das MLD-Programm hat 6 Erfindungspatente und 1 internationales Patent angemeldet, von denen 3 Erfindungspatente erteilt wurden; 2 Manuskripte befinden sich im Review und warten auf Veröffentlichung. Der IP-Pool des MLD-Programms ist außergewöhnlich tief und umfasst komplexe interdisziplinäre Prozesse von der Vektorkonstruktion bis zur Zellherstellung.
Patente für virale Vektoren und Genkassetten: Das Programm hält globale Kernpatente für die Struktur des verwendeten selbstinaktivierenden Lentivirusvektors (SIN-LVV), spezifische Promotorsequenzen und die ARSA-Genexpressionskassette. Diese Patente sichern eine hohe Effizienz des Gentransfers und eine langfristige Stabilität der Expression.
Zellverarbeitungs- und Transduktionsprozesse: Diese umfassen die Isolierung und In-vitro-Kultur autologer CD34⁺-hämatopoetischer Stammzellen sowie hocheffiziente Transduktionsverfahren (beispielsweise die von Zhongjia entwickelten spezifischen Transduktionsverstärker und HSC-Kulturprozesse, die die eingesetzte Vektormenge erheblich reduzieren und die Zelltransduktionseffizienz steigern). Ein großer Teil der Kernbarriere in der Zell- und Gentherapie liegt in dem Prinzip „der Prozess ist das Produkt“.
Patente für Medien, Kryokonservierung und Formulierung: Diese umfassen die Kultur hämatopoetischer Stammzellen, die Kryokonservierung genmodifizierter hämatopoetischer Stammzellen und stabile Formulierungen des finalen Injektionspräparats – alles entscheidend für ein multizentrisches globales kommerzielles Arzneimittel.
Aus wissenschaftlicher und klinischer Sicht ist das MLD-Programm eine Durchbruchstechnologie mit sehr hoher Reife, deren Sicherheit und Wirksamkeit validiert wurden.
Technische Reife: elegante Überwindung der Blut-Hirn-Schranke
Das Kernproblem der MLD-Behandlung ist der Mangel an ARSA-Enzym im zentralen Nervensystem, der zur Demyelinisierung führt; die konventionelle Enzymersatztherapie (ERT) kann die Blut-Hirn-Schranke nicht überwinden. Die fortschrittliche Technologie dieses MLD-Programms nutzt die biologischen Eigenschaften hämatopoetischer Stammzellen in hohem Reifegrad: reinfundierte genmodifizierte CD34⁺-hämatopoetische Stammzellen erneuern sich nicht nur selbst und siedeln sich langfristig im Knochenmark an, ihre Nachkommen (das Monozyten-/Makrophagensystem) können zudem die Blut-Hirn-Schranke (BBB) überwinden, im zentralen Nervensystem zu Mikroglia differenzieren und dadurch kontinuierlich ARSA-Enzym lokal im Gehirn freisetzen, wodurch eine „Kreuzkorrektur“ umliegender Neuronen erreicht wird. Dies ist ein ausgereifter Mechanismus, der von der Wissenschaft über mehr als ein Jahrzehnt wiederholt validiert wurde.
Technische Zuverlässigkeit und das „Wunder“ der Wirksamkeit: Im Vergleich zur konventionellen Knochenmarktransplantation oder Enzymersatztherapie (die die Blut-Hirn-Schranke nicht wirksam überwinden kann) nutzt dieses Programm autologe hämatopoetische Stammzellen als „Trojanisches Pferd“, um das Gen ins Gehirn zu bringen. Es ist derzeit der einzige Mechanismus, der die neurodegenerative Progression der MLD aufhalten kann; Nachbeobachtungsdaten über mehr als 10 Jahre belegen die langfristige Stabilität und Dauerhaftigkeit der Genrekombination.
Sehr hohe Zuverlässigkeit der Langzeitwirksamkeit
Anders als andere kurzzeitige Gentherapien ist dieses Programm ein Beispiel für eine einmalige Behandlung mit lebenslangem Nutzen. Ultra-lange Nachbeobachtung: 12 Jahre klinische Studien; die frühesten behandelten Patienten haben heute mehr als 12 Jahre Nachbeobachtung (Median fast 7 Jahre). Überleben und Motorik: Daten zeigen bei behandelten spätinfantilen Patienten eine Langzeitüberlebensrate von 100 % (in der Natural-History-Gruppe beträgt die Überlebensrate unbehandelter Patienten nur etwa 36,8 %). Die Grobmotorik (GMFM) und die kognitiven Fähigkeiten der überwiegenden Mehrheit der Patienten blieben effektiv erhalten; die ARSA-Enzymspiegel im peripheren Blut normalisieren sich innerhalb von 3-6 Monaten nach der Behandlung oder erreichen sogar supraphysiologische Werte und bleiben über viele Jahre stabil.
Sicherheit und Risikobewertung
Sicherheit des viralen Vektors: Frühe Gentherapien mit retroviralen Vektoren bargen das Risiko einer Insertions-Onkogenese (Leukämie). Dieses Programm verwendet einen selbstinaktivierenden Lentivirusvektor der dritten Generation (SIN), der das Risiko der Aktivierung benachbarter Protoonkogene stark reduziert. In der bisherigen Langzeitnachbeobachtung wurden keine auf dieses Programm zurückzuführenden Insertionstumor-Fälle berichtet, was günstige Langzeitsicherheitsdaten belegt.
Grenzen und klinische Herausforderungen von Lenmeldy, dem einzigen internationalen Wettbewerber
Lenmeldy ist extrem vom „Zeitfenster“ abhängig: Dies ist die größte Einschränkung der Therapie. Lenmeldy kann bereits eingetretene neurologische Schäden nicht rückgängig machen und muss daher verabreicht werden, bevor der Patient schwere Symptome entwickelt (sogar bei Geburt). Sobald die Erkrankung in ein mittleres oder spätes Stadium fortschreitet, ist die Wirksamkeit stark reduziert oder fehlt ganz, was auch die Bedeutung des Neugeborenen-Screenings für seltene Erkrankungen unterstreicht.
Hohes Risiko der myeloablativen Chemotherapie vor Lenmeldy: Vor der Behandlung müssen Patienten eine hochdosierte Chemotherapie erhalten, um vorhandene Knochenmarkzellen zu beseitigen; dieser Konditionierungsprozess birgt ernste Infektions- und Blutungsrisiken sowie langfristige potenzielle Nebenwirkungen.
Zugänglichkeit und Kommerzialisierungsschwierigkeit von Lenmeldy: Der Preis von 4,25 Mio. US-Dollar und die äußerst komplexe personalisierte Fertigung (die Zellen des Patienten müssen zu designated internationalen GMP-Anlagen transportiert, dort prozessiert und zur Infusion zurückgebracht werden) bedeuten, dass diese Technologie derzeit nur in sehr wenigen führenden medizinischen Zentren angeboten werden kann und stark von der Erstattung durch nationale oder kommerzielle Versicherungen abhängt.
Marktbedarf: extrem hoher klinischer Wert und dringender Bedarf an einer Vorreiterlösung
MLD ist eine ultra-seltene lysosomale Speichererkrankung, die durch Mutationen im ARSA-Gen (Arylsulfatase A) verursacht wird und eine Inzidenz von etwa 1:10.000 aufweist. Obwohl es sich um eine seltene Erkrankung handelt, ist der Marktbedarf äußerst starr und dringend.
Eine ungedeckte klinische Wüste: Vor dem Aufkommen der Zell- und Gentherapie gab es keine krankheitsmodifizierende Behandlung; Kliniker konnten sich nur auf konventionelle Knochenmarktransplantation (hohe Rate an Allotransplantat-Abstoßung und begrenzte neurologische Verbesserung) oder symptomatische unterstützende Pflege stützen. Spätinfantile Patienten stehen in der Regel innerhalb weniger Jahre nach Ausbruch vor einem vegetativen Zustand oder dem Tod.
Absoluter, starrer Bedarf im „Zeitfenster“: Demyelinisierende Läsionen der weißen Substanz sind irreversibel. Das bedeutet, dass der Zeitraum vor dem Auftreten klinischer Symptome bzw. im frühesten Stadium das goldene Fenster für Zell- und Gentherapie ist. Ein Arzneimittel der nächsten Generation mit kurativer Wirkung – „eine Injektion mit langfristig stabiler ARSA-Expression“ – stellt für betroffene Familien eine exklusive, absolute Notwendigkeit dar.
Wettbewerbslandschaft: globales Monopol und Chance auf heimische Substitution
Derzeit ist der globale Benchmark im Bereich der MLD-Zell- und Gentherapie Libmeldy (Lenmeldy) von Orchard Therapeutics (von Kyowa Kirin übernommen).
Grenzen des internationalen Benchmarks: Lenmeldy kostet bis zu 4,25 Mio. US-Dollar (rund 30 Mio. RMB+) und ist damit das teuerste Arzneimittel der Welt. Obwohl in den USA und Europa zugelassen, machen der extrem hohe Preis, der komplexe grenzüberschreitende autologe Zelltransport und der Fertigungszyklus den Zugang für viele internationale Patienten (insbesondere im asiatisch-pazifischen Raum) schwierig.
Strategisches Blue Ocean für heimische innovative Arzneimittel: In China ist kein vergleichbares Produkt auf dem Markt, und die klinischen Entwicklungspipelines sind rar. Die Entwicklung eines MLD-Zelltherapeutikums der nächsten Generation mit eigenen IP-Rechten und kontrollierbareren Kosten würde nicht nur die Lücke in China und im asiatisch-pazifischen Raum schließen, sondern durch „Bezahlbarkeit“ auch eine starke heimische Substitution ermöglichen.
Zentrale Kommerzialisierungsprobleme und Durchbruchpfade
Um die Zukunftsperspektiven dieses Produkts zu bewerten, müssen die gemeinsamen Probleme der Zell- und Gentherapie seltener Erkrankungen offen adressiert und gezielte Durchbrüche identifiziert werden:
Patientenidentifikation: extrem abhängig vom Neugeborenen-Screening (NBS). Problem: Der MLD-Beginn ist schleichend; sobald offensichtliche motorische Beeinträchtigungen oder kognitive Regression auftreten, ist die Wirksamkeit der Gentherapie stark reduziert. Perspektivischer Durchbruch: Weltweit wird daran gearbeitet, MLD in routinemäßige Neugeborenen-Screening- und genetische Hochrisiko-Screening-Programme aufzunehmen (z. B. hat die USA es in die RUSP-Empfehlungsliste aufgenommen). Mit sinkenden Kosten für Hochdurchsatzsequenzierung (NGS) und der Verbreitung früher Screenings werden die Detektionsraten latenter/präsymptomatischer Patienten explosionsartig wachsen und den potenziellen Patientenpool des Arzneimittels direkt erweitern.
Fertigungsbarrieren: Stabilität von Vektortiter und VCN. Problem: Autologe HSC-Gentherapieprozesse sind extrem komplex. Die Produktion lentiviraler Vektoren (LVV) ist teuer, und die Aufrechterhaltung der durchschnittlichen Vektorkopienzahl (VCN) nach Reinfusion sowie der langfristigen Stabilität der ARSA-Enzymaktivität (von Tag 3 bis Tag 16 und darüber hinaus) stellt extrem hohe Anforderungen an CMC. Perspektivischer Durchbruch: Wenn ein Produkt der nächsten Generation technische Durchbrüche bei Transduktionseffizienz und Proliferationsfähigkeit nach Transduktion erzielt (z. B. durch bessere Verstärker oder optimierte Aufreinigungsprozesse) und die Herstellungskosten pro Charge deutlich senkt, entstehen erhebliche Bruttomargen und Preisspielraum.
Zahlungsmechanismen: von „Hochpreis-Arzneimitteln“ zu „wertbasierter Versorgung“. Problem: Arzneimittel für seltene Erkrankungen geraten leicht in die Zahlungsfalle „Arzneimittel ohne Markt“. Perspektivischer Durchbruch: Der Kern der künftigen Kommerzialisierung liegt in der Einführung ergebnisbasierter Ratenzahlungsmechanismen. Durch Nachverfolgung der ARSA-Enzymaktivität und langfristiger neuromotorischer Entwicklungsindikatoren nach Reinfusion können Ratenprämien oder Unterstützung aus Krankenversicherungsfonds die Belastung eines einzelnen Zahlers erheblich verringern.
Zusammenfassung der künftigen Marktperspektiven
Insgesamt zeigen die Entwicklungsperspektiven des kurativen MLD-Zelltherapeutikums der nächsten Generation ein Muster von „kleine Barrieren, große Barrieren, aber einmal überwunden, bleiben die Barrieren bestehen“:
| Dimension | Bewertung der Perspektive | Zentrale Treiber |
| Marktgröße | Weiteres Wachstum | Der globale CGT-Markt wächst mit einer CAGR von über 20 %. Mit steigenden MLD-Screening-Raten nähert sich die Penetration von „diagnostizieren und sofort behandeln“ über 90 %. |
| Wettbewerbsmauer | Extrem hoch | Die lentivirale Transduktion von HSC hat extrem hohe Eintrittsbarrieren. Die Pipeline, die als erste die klinische Validierung abschließt und eine definitive Lebensfähigkeit erreicht, etabliert für Jahre ein Branchenmonopol in regionalen Märkten. |
| Sozioökonomischer Nutzen | Enorm | Eine einmalige Heilung kann Familien von einer lebenslangen medizinischen Belastung befreien. Vor dem politischen Hintergrund der nationalen Förderung von Interventionen bei Erbkrankheiten besteht Rückenwind. |
Strategische Empfehlungen:
Die Kernwettbewerbsfähigkeit des Produkts der nächsten Generation sollte auf „höhere Sicherheit (geringeres Insertionsmutationsrisiko)“, „effizientere und stabilere ARSA-Expression in vivo (optimierter VCN)“ und „wettbewerbsfähigere lokalisierte CMC-Kosten“ ausgerichtet sein. Sobald klinische Daten eine mit dem internationalen Benchmark vergleichbare Wirksamkeit zeigen, hat das Produkt nicht nur breite Perspektiven im Inland, sondern auch enormes Potenzial für die grenzüberschreitende Expansion in unterversorgte Märkte wie Südostasien.